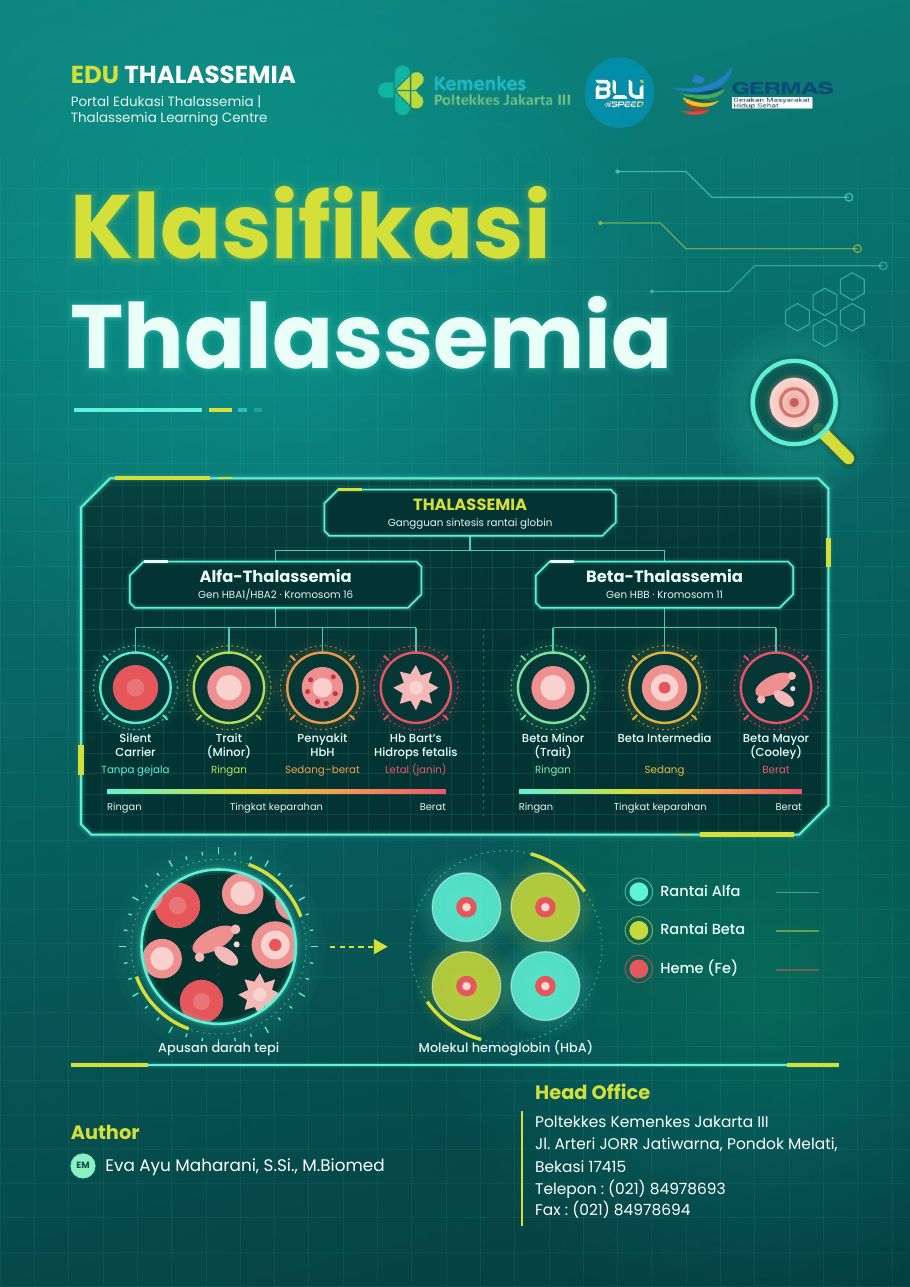
Thalassemia merupakan salah satu kelainan genetik pada molekul Hb (hemoglobinopati). Jenis hemoglobinopati lainnya adalah Hb varian. Artikel ini membahas thalassemia α dan thalassemia β — keduanya disebabkan oleh mutasi dan/atau delesi pada gen globin α/β.
1. Thalassemia α
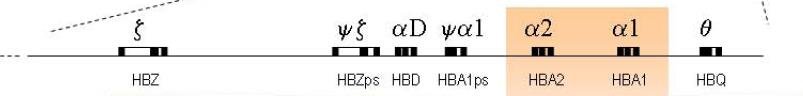
Pada individu normal terdapat 2 gen globin α pada masing-masing kromosom 16 (αα). Kluster gen globin α terletak di lengan pendek kromosom 16 (16p13.3), sepanjang ±25 kb, terdiri atas 1 gen embryonic globin ζ, 2 gen globin α (α2 dan α1), 3 pseudogen (Ψζ1, Ψα2, Ψα1), dan gen θ1. Di bagian depan kluster terdapat sekuen pengatur ekspresi MCS-R2 (HS-40).
Thalassemia α disebabkan oleh berkurangnya sintesis rantai globin α. Pada tingkat molekuler dapat terjadi pengurangan sebagian (α+) atau tidak disintesisnya rantai α (α0). Thalassemia α lebih banyak disebabkan oleh delesi satu atau kedua gen α; hanya sebagian kecil karena mutasi titik. Enam tipe delesi yang sering ditemukan: -α3,7, -α4,2, --SEA, --MED, -(α)20,5, dan --FIL. Mutasi non-delesi yang umum antara lain Hb Constant Spring, HBA2:c.2T>C, HBA2:c.95+2_95+6delTGAGG, HBA2:c.94_delAG, dan HBA2:c.339C>G.
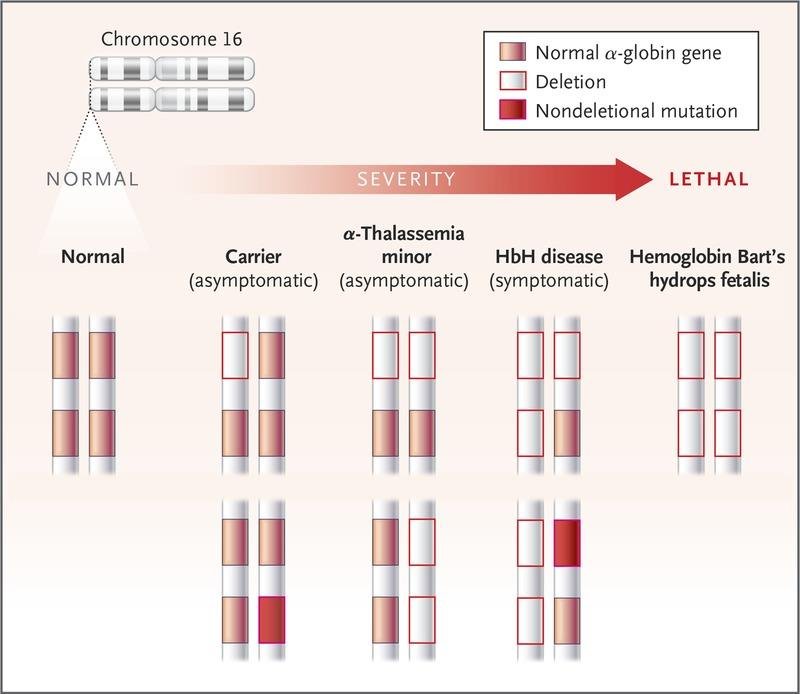
Klasifikasi thalassemia α
- Silent carrier (delesi 1 gen, -α/αα) — asimtomatik, hematologi rutin normal (MCV 74,3–88,7 fL; MCH 24,8–28,6 pg). Disebut thalassemia α+. Dua tipe delesi gen tunggal: -α4,2 (leftward) dan -α3,7 (rightward).
- Carrier/trait (delesi 2 gen, -α/-α atau --/αα) — mikrositosis, biasanya tanpa anemia atau anemia mikrositik hipokrom ringan. MCV < 80 fL dan MCH < 25 pg. Dapat terbentuk Hb Bart's (4 rantai γ) saat lahir.
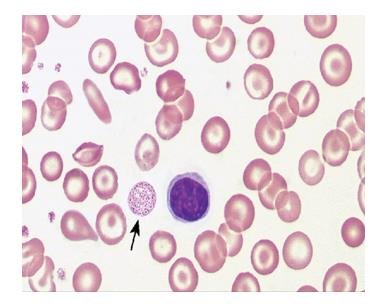
- Intermediate/penyakit HbH (delesi 3 gen, --/-α) — anemia hemolitik; HbH (tetramer rantai β berlebih) mengendap di eritrosit dan merusak membran sel.
- Mayor (delesi 4 gen, --/--) — tidak terbentuk rantai α sama sekali (α0), menghasilkan Hb Bart's yang menyebabkan kematian janin akibat hydrops fetalis.
2. Thalassemia β
Rantai globin β dikode oleh gen globin β pada kromosom 11; setiap individu normal mempunyai dua gen globin β. Gugus gen globin β terdiri atas gen ε, dua gen γ (Gγ, Aγ), gen δ, dan gen β yang diekspresikan sesuai masa perkembangan, diatur oleh β-Locus Control Region (β-LCR).
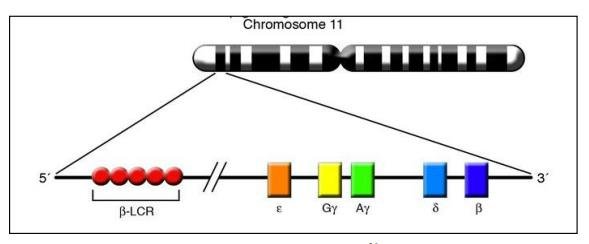
Thalassemia β terjadi karena berkurangnya atau tidak adanya produksi rantai globin β, umumnya akibat mutasi titik. Lebih dari 300 mutasi telah dikarakterisasi dan bersifat spesifik pada masing-masing suku. Berdasarkan derajat penurunan produksi rantai globin:
- β0 — rantai globin β tidak diproduksi.
- β+ — produksi rantai β berkurang, strukturnya biasanya normal.
- β++ (silent) — pengurangan sangat sedikit.
Berkurangnya rantai β menyebabkan kelebihan rantai α yang mengendap di prekursor eritrosit di sumsum tulang maupun di sirkulasi. Klinis penderita bervariasi dari tidak membutuhkan transfusi sampai tergantung transfusi.
Klasifikasi klinis
- Thalassemia minor (pembawa sifat/carrier/trait) — tidak bergejala, karena gen abnormal hanya pada salah satu dari dua kromosom. Satu gen normal masih cukup untuk hematopoiesis.
- Thalassemia intermedia — kelainan pada 2 kromosom dengan kombinasi mutan berat–ringan atau ringan–ringan. Gejala mirip mayor tetapi lebih ringan; kebutuhan transfusi lebih sedikit kecuali pada kondisi tertentu (perdarahan, infeksi menahun, kanker).
- Thalassemia mayor — kedua alel mengalami kelainan berat. Pasien dengan kebutuhan transfusi > 8 unit per tahun diklasifikasikan mayor; transfusi dimulai pada usia 6–24 bulan dan berlanjut seumur hidup setiap 2–4 minggu. Transfusi rutin dapat menimbulkan penumpukan besi yang memicu komplikasi endokrin: gangguan pertumbuhan, gangguan hormon, diabetes melitus, serta insufisiensi paratiroid, tiroid, hipofisis, dan adrenal.
Daftar pustaka
- Galanello R, Origa R. Beta-thalassemia. Orphanet J Rare Dis. 2010;5:11.
- Harteveld CL, Higgs DR. Alpha-thalassaemia. Orphanet J Rare Dis. 2010;5:13.
- Muncie HL, Campbell JS. Alpha and beta thalassemia. Am Fam Physician. 2009;80(4):339–344.
- Rachmilewitz EA, Giardina PJ. How I treat thalassemia. Blood. 2011;118(13):3479–3486.
- Rujito L. Thalasemia: Genetik Dasar dan Pengelolaan Terkini. Universitas Jenderal Soedirman; 2019.
- Setianingsih I, Harahap A, Nainggolan IM. Alpha thalassemia in Indonesia: phenotypes and molecular defects. 2003:47–56.